Mukopolisaharidoza TIP I
Stetoskop tim
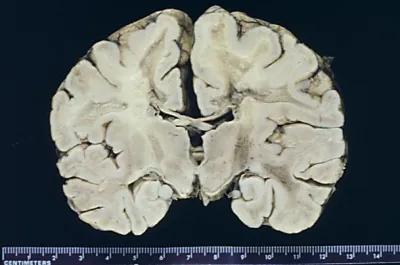
Mukopolisaharidoze (MPS) su nasledne, progresivne bolesti deponovanja kiselih glukozaminoglikana (GAG) u lizozomima, zbog naslednog deficita specifičnih degradacijskih enzima.
Filteri
Mukopolisaharidoze (MPS) su nasledne, progresivne bolesti deponovanja kiselih glukozaminoglikana (GAG) u lizozomima, zbog naslednog deficita specifičnih degradacijskih enzima.
Metahromatska leukodistrofija je oboljenje kod koga je deficijentni enzim aril sulfataza A. Do nakupljanja sulfolipida dolazi u jetri, bubrezima i drugim organima.
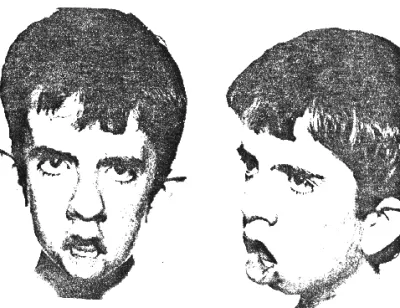
Maligna hiperfenilalaninemija se karakteriše neonatalnom hiperfenilalaninemijom i teškim neurološkim ispadima, bez obzira na restriktivnu dijetu.
Unos vitamna D mora biti striktno prilagođen potrebama, bilo da je reč o normalnom ili patološkom stanju. Poznato je da višemesečni unos preko optimuma kod zdravih osoba dovodi do intoksikacije, tj. do hiperkalcijemije sa kalcinozom krvnih sudova i ektopičnim kalcifikacijama mekih tkiva.
Homocistinurija je retka metabolopatija koja se karakteriše poremećajem razgradnje metionina i homocisteina sa hiperhomocistenemijom i homocistinurijom.
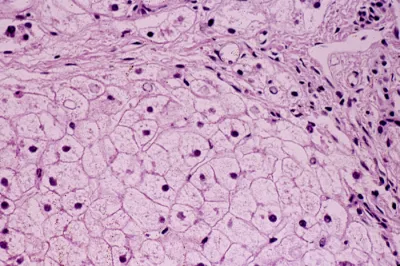
Glikogenoze su bolesti kod kojih dolazi do nakupljanja glikogena (normalne ili promenjene strukture) u tkivima (srcu, jetri, mišićima). Kod glikogenoze tip III (limit-dekstrinoza, Cori-bolest) glikogen ima kratke spoljne lance čijim cepanjem nastaje dekstran sa ograničenom dužinom, pa ga je Cori nazvala "limit-dekstrinoza". Glikogen se nagomilava u jetri, slezini, mišićima, miokardu, leukocitima i eritrocitima.
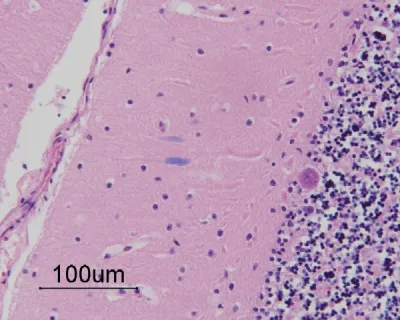
Glikogenoze su bolesti kod kojih dolazi do nakupljanja glikogena (normalne ili promenjene strukture) u tkivima (srcu, jetri, mišićima). Kod glikogenoze tip II (generalizovana glikogenoza, Pompeova bolest) deficijentni je enzim alfa-glikozidaza (kisela maltaza), koja u zdravih osoba hidrolizuje glikogen nezavisno od enzimskog sistema fosforilaza.
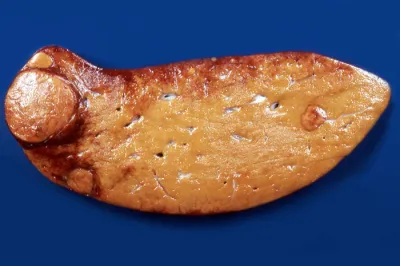
Glikogenoze su bolesti kod kojih dolazi do nakupljanja glikogena (normalne ili promenjene strukture) u tkivima (srcu, jetri, mišićima). Kod glikogenoze tip I (Gierkova bolest) zbog defektne aktivnosti glukozo-6-fosfataze, nagomilava se velika količina glikogena normalne strukture u citosolu brojnih telesnih ćelija, prvenstveno jetre i bubrega, sa sklonošću ka hipoglikemiji i laktacidozi.
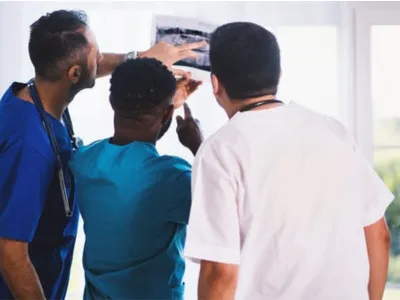
Tay-Saschova bolest spada u gangliozidoze, nastaje usled nedostatka specifičnog enzima, gangliozidaze. To uzrokuje defekt u razgradnji gangliozida, neuroni su istegnuti, mnogo umiru, pa mozak i ganglijske ćelije retine atrofiraju pred kraj druge godine života.
Stupite u kontakt sa našim doktorima, postavite pitanje i dobićete odgovor direktno od specijalista.Stupite u kontakt sa našim timom i kroz 5 minuta dođite do lekara specijaliste koji je baš Vama potreban.
Postavite pitanje